
LAMMPS-Beispiele
LAMMPS (Large-scale Atomic/Molecular Massively Parallel Simulator) ist ein Molekulardynamik-Simulator. LAMMPS bietet Potenzial für Festkörpermaterialien (Metalle, Halbleiter), weiche Materie (Biomoleküle, Polymere) und grobkörnige oder mesoskopische Systeme. Es kann verwendet werden, um ModellEine numerische, symbolische oder logische Darstellung eines Systems ... Mehr Atome oder allgemeiner als paralleler Partikelsimulator auf atomarer, mesosomaler oder kontinuierlicher Ebene. Es berechnet die Lösung mithilfe räumlicher Dekompositionstechniken und kann daher gut auf mehreren Prozessoren parallelisiert werden. Auf Parallelrechnern verwendet LAMMPS räumliche Dekompositionstechniken, um die SimulationSimulation ist Experimentieren, Testen von Szenarien und Erstellen von … Mehr Domäne in kleine 3D-Subdomänen, von denen jedem Prozessor eine zugewiesen wird.
Auf Rescale lassen sich LAMMPS-Simulationen problemlos auf mehreren Kernen ausführen und die Ergebnisse bequem verwalten. Bitte Kontaktieren Sie den Rescale-Support wenn Sie Hilfe benötigen.
LAMMPS-Basisbeispiel
Dieses Beispiel ist eine Simulation eines Rhodopsin-Proteins in einer solvatisierten Lipiddoppelschicht.
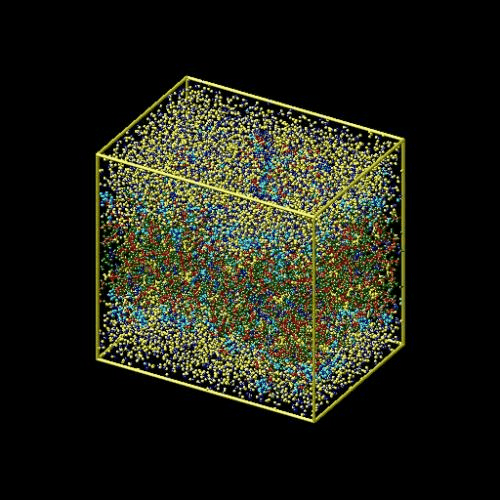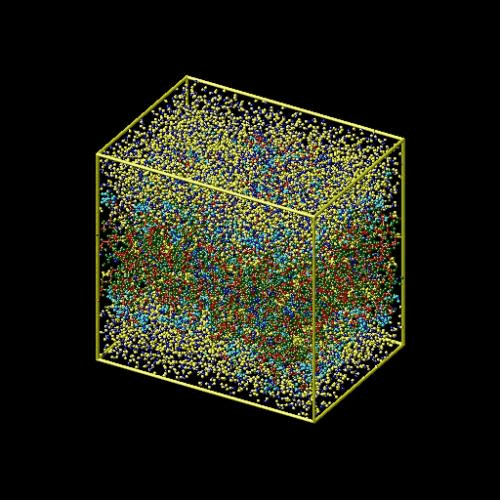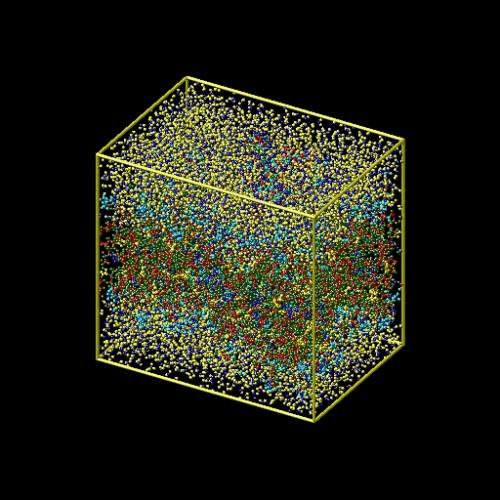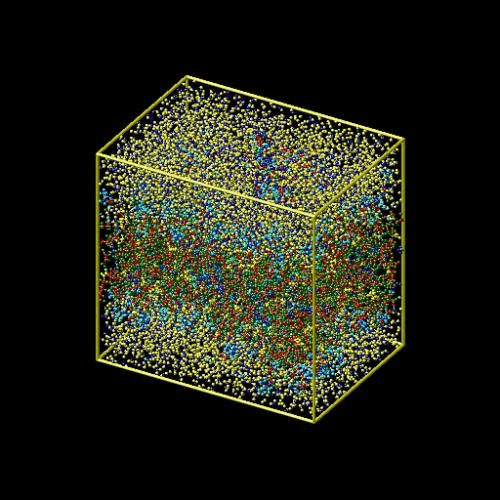
Nachbearbeitung VisualisierungVisualisierung ist die Darstellung komplexer wissenschaftlicher oder... Mehr der Ergebnisse
| Simulationscode | LAMMPS März 2019 |
| Analysetyp | Molekulardynamik |
| Beschreibung | Allatom-Rhodopsin-Protein in solvatisierter Lipiddoppelschicht mit CHARMM-Kraftfeld, Coulomb-Spektren mit großer Reichweite über PPPM (Partikel-Partikel-Partikelnetz), SHAKE-Einschränkungen. |
| Empfohlene Hardware | Smaragd / 2 Kerne |
| Befehl |
mpirun lmp_rescale -in in.rhodo |
| Geschätzte Laufzeit | 10 Мinuten |
| Vorherige Versionen | Importauftrags-Setup Lampps August 2015 |
-